Esterilización terminal o proceso aséptico: cómo elegir
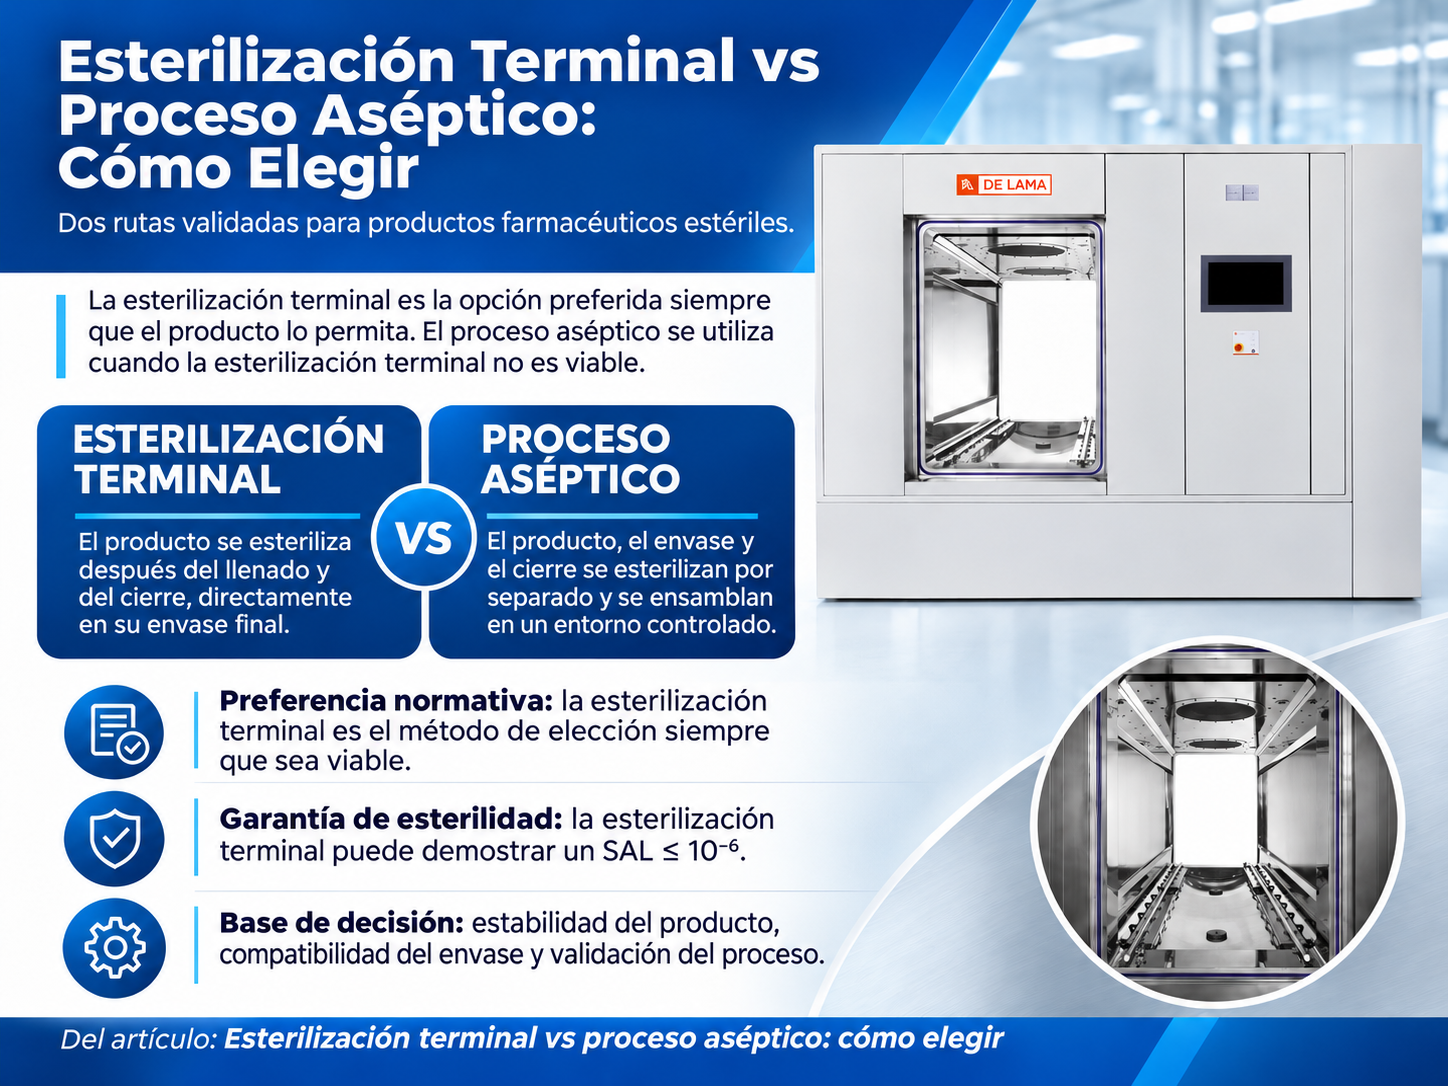
Todo medicamento estéril llega, durante su desarrollo, a una decisión fundamental: esterilizar el producto después de llenarlo y cerrarlo en su envase final, o fabricarlo de forma aséptica, reuniendo en un entorno controlado un producto y unos componentes ya esterilizados. La primera vía es la esterilización terminal; la segunda, el proceso aséptico. La diferencia va mucho más allá de la técnica: cambia el nivel de garantía de esterilidad que se puede demostrar, la forma de validar el proceso, la distribución de la planta y el volumen de la inversión.
Las autoridades tienen una preferencia clara. La Farmacopea Europea, la guía de la EMA sobre esterilización, el Anexo 1 de las GMP de la UE y la FDA señalan la esterilización terminal como primera opción siempre que el producto lo permita. Aun así, muchos medicamentos, sobre todo las formulaciones sensibles al calor, requieren producción aséptica. Este artículo explica qué distingue ambos enfoques, por qué el sterility assurance level de 10⁻⁶ de la esterilización terminal no es comparable con el valor de 10⁻³ citado en algunas referencias históricas a los media fills y qué criterios utilizar para elegir.
¿Qué es la esterilización terminal?
Definición: la esterilización terminal es el proceso en el que el producto se esteriliza después del llenado y el cierre, directamente en su envase final (ampolla, vial, bolsa, jeringa precargada) o, en el caso de los productos sanitarios, dentro de su sistema de barrera estéril. Tras el ciclo, el producto ya no se expone a ninguna manipulación aséptica: el mantenimiento de la esterilidad depende de la integridad del sistema envase-cierre, o de la barrera estéril, durante el almacenamiento, la manipulación y el transporte.
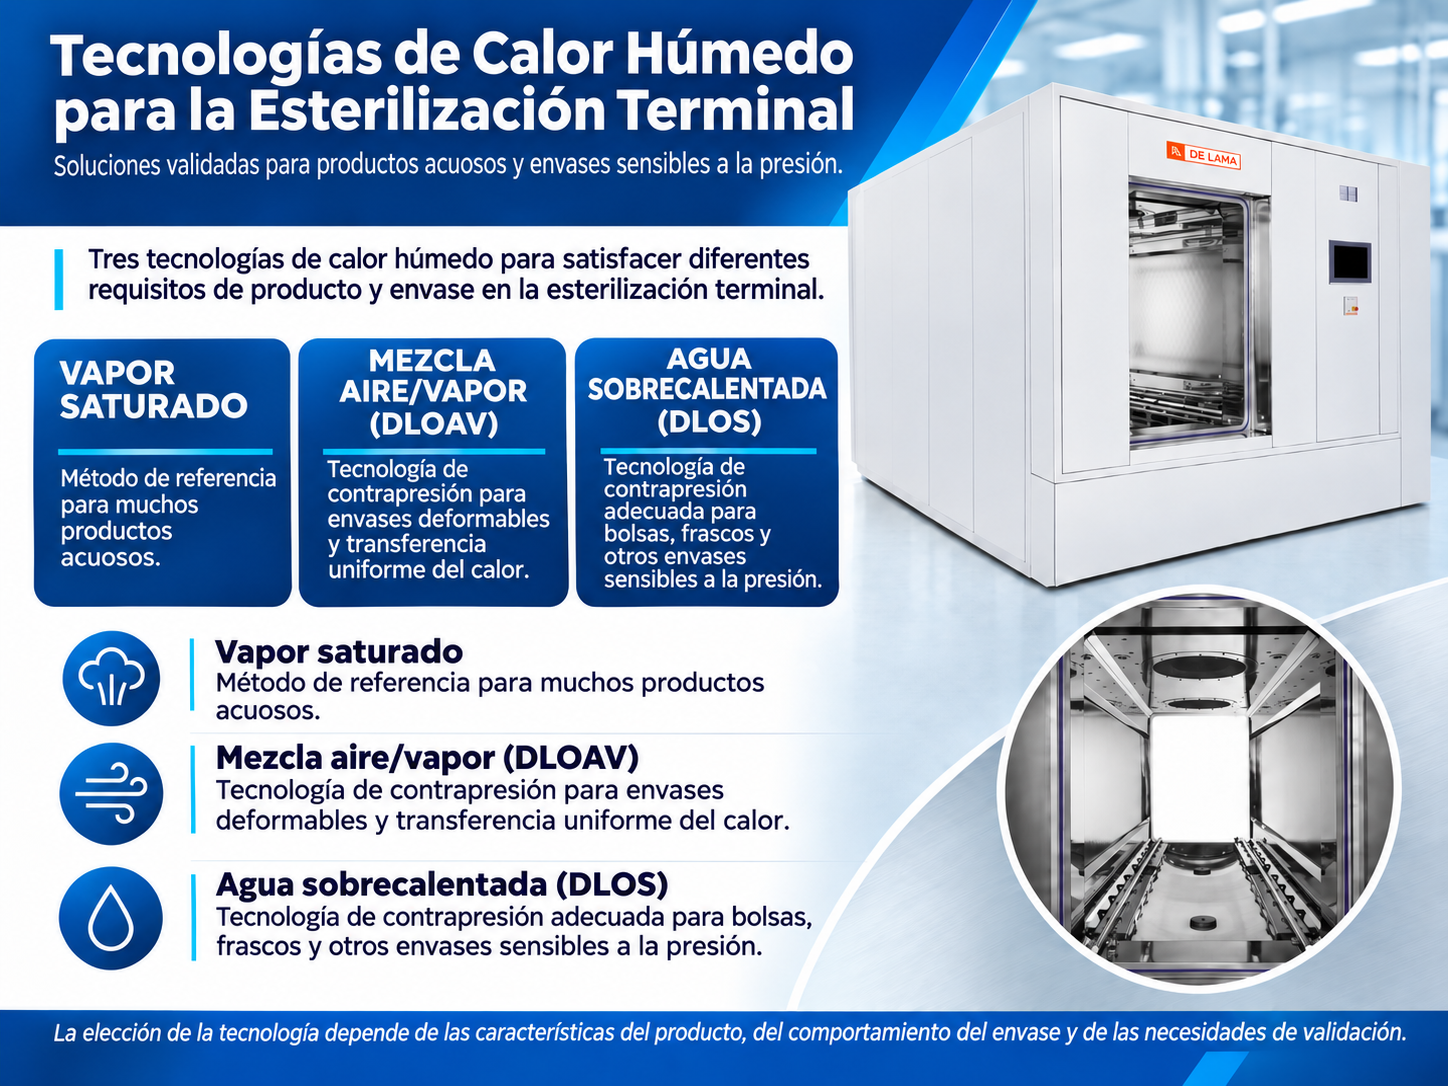
Para los productos acuosos, el método de referencia es la esterilización por vapor, es decir, por calor húmedo. La Farmacopea Europea fija como condición de referencia un mínimo de 121 °C durante al menos 15 minutos. La guía de la EMA acepta también ciclos alternativos, siempre que aseguren una letalidad F₀ de al menos 8 minutos, una temperatura de mantenimiento de al menos 110 °C y un SAL ≤ 10⁻⁶ demostrado; una temperatura del producto inferior a 115 °C durante la fase de mantenimiento se considera un caso excepcional, que debe justificarse con datos adicionales. El cálculo y la verificación del valor F₀, parámetro propio de los procesos por calor húmedo, son una parte central de la validación de autoclaves.
Cuando el envase es deformable o desarrolla una presión interna elevada, como algunas bolsas y frascos de PP o PE, el vapor saturado convencional puede dar paso a procesos con contrapresión: la esterilización por mezcla de aire y vapor y por agua sobrecalentada, que equilibran la presión interna de los envases durante el calentamiento y el enfriamiento y preservan su integridad.
Los productos y dispositivos que no toleran el calor cuentan con otros métodos de esterilización terminal: la radiación ionizante (gamma y haz de electrones, con una dosis de referencia de 25 kGy, u otras dosis si están justificadas y validadas) y el óxido de etileno. Para los productos sanitarios compatibles y adecuadamente envasados está disponible también el peróxido de hidrógeno vaporizado (vH₂O₂): la FDA lo reconoció como método «Established Category A» el 8 de enero de 2024. Este reconocimiento se refiere al método; no sustituye la validación de cada equipo y de cada ciclo. Para un panorama completo de los métodos y tipos de esterilización, consulte nuestro artículo sobre el proceso de esterilización. Los criterios de la EMA y de las GMP que se exponen a continuación se aplican a los medicamentos; los productos sanitarios se rigen por sus propias normas y requisitos.
¿Qué es el proceso aséptico?
En el proceso aséptico, el producto, el envase y el cierre se esterilizan por separado, cada uno con el método más adecuado, y después se reúnen en un entorno diseñado para evitar la contaminación. Cuando la formulación es filtrable, la solución se esteriliza por filtración a través de una membrana esterilizante, normalmente de 0,22 µm. Los viales de vidrio suelen despirogenarse y esterilizarse por calor seco, los tapones y las piezas de máquina se tratan en autoclave de vapor saturado y los componentes termosensibles requieren tecnologías de esterilización a baja temperatura compatibles con sus materiales.
En la fabricación aséptica farmacéutica, el llenado aséptico y el cierre se realizan en grado A. Según el Anexo 1 de las GMP de la UE, el entorno es de grado B en las salas limpias convencionales y en los RABS; en los aisladores es, en general, al menos de grado C para los aisladores abiertos y al menos de grado D para los cerrados, en función del análisis de riesgos y de la estrategia de control de la contaminación (CCS) de la planta. Los RABS y los aisladores reducen la intervención humana y protegen la zona crítica, pero no sustituyen el grado A donde el producto queda expuesto.
La garantía de esterilidad del producto terminado depende, por tanto, de muchos factores a la vez: la eficacia de cada esterilización de componentes, la integridad de los filtros, el diseño y la cualificación de los equipos, la calidad del aire, el comportamiento de los operarios y la transferencia de materiales a la zona crítica. Cada intervención manual y cada transferencia es un posible punto de contaminación. Los procesos asépticos se validan mediante el diseño, los controles de proceso, la formación y la monitorización ambiental, verificados con simulaciones del proceso aséptico (APS o media fills): el Anexo 1 precisa que el media fill no debe considerarse el medio principal para validar el proceso aséptico.
A pesar de estas limitaciones, el proceso aséptico sigue siendo imprescindible para muchas clases de productos: biológicos, anticuerpos monoclonales, vacunas, emulsiones y formulaciones complejas que el calor degradaría de forma irreversible.
Sterility assurance level: por qué 10⁻⁶ no equivale a 10⁻³
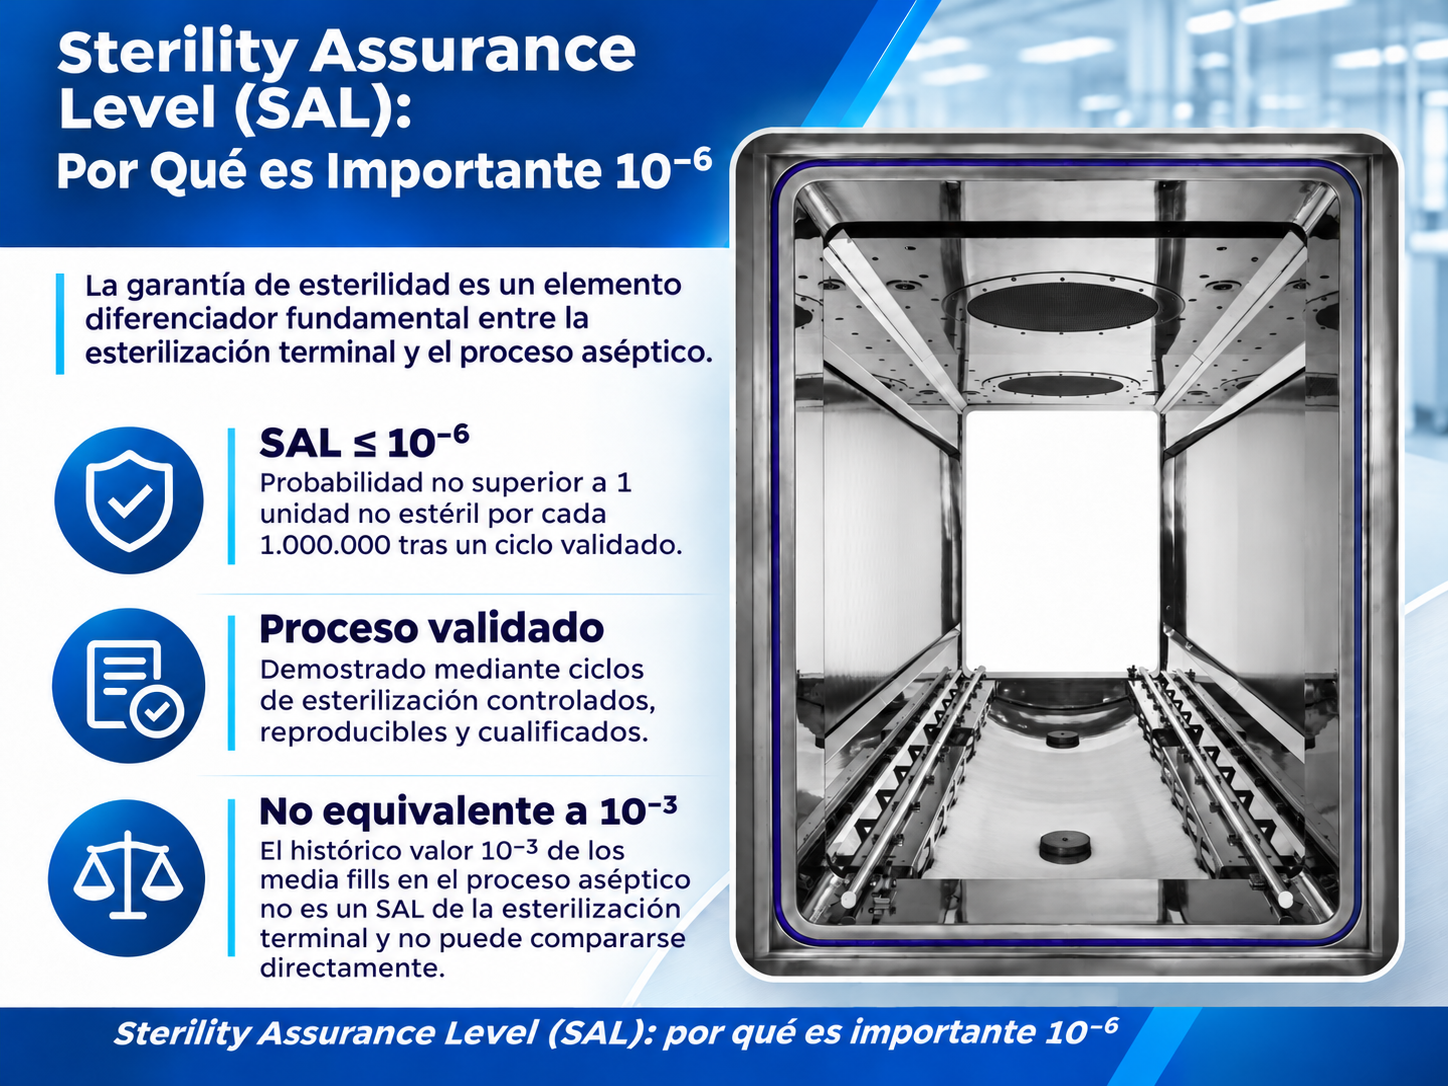
El sterility assurance level (SAL), o nivel de garantía de esterilidad, es la probabilidad teórica de que una unidad siga sin ser estéril después de un proceso de esterilización validado. Un SAL de 10⁻⁶ indica una probabilidad estimada no superior a una entre un millón: no significa que se admita o se espere una unidad contaminada por cada millón. Es la referencia para los medicamentos esterilizados en su envase final y, según las normas aplicables, para los productos sanitarios etiquetados como estériles.
El SAL puede estimarse porque la inactivación microbiana en un proceso de esterilización sigue una cinética conocida: a partir de la carga microbiana inicial (bioburden), de la resistencia de los microorganismos (valor D) y de la letalidad del ciclo, se demuestra cuántas reducciones logarítmicas asegura el proceso. Las evidencias de validación, como los parámetros físicos y los indicadores biológicos, dependen de la tecnología: el valor F₀, por ejemplo, se aplica al calor húmedo y no a la radiación ni a los gases.
Esta lógica no se aplica al proceso aséptico. La contaminación, cuando se produce, no depende de una cinética de inactivación sino de sucesos aleatorios: una intervención del operario, una pérdida de integridad, un error durante una transferencia. El valor de 10⁻³ que se cita a menudo procede de antiguos criterios de aceptación de los media fills, que toleraban una tasa de contaminación de hasta el 0,1 %. No es un SAL del producto comercial y no puede compararse numéricamente con el 10⁻⁶ de un proceso terminal: los dos valores miden cosas distintas.
La revisión de 2022 del Anexo 1 endureció los criterios: el objetivo de las simulaciones del proceso aséptico es crecimiento cero, y cualquier unidad contaminada supone el fracaso de la simulación y una investigación. Aun así, esto no equivale a demostrar un SAL de 10⁻⁶: un media fill verifica, en condiciones simuladas y junto con los demás elementos del sistema de control, la capacidad del proceso para evitar la contaminación, pero no mide la probabilidad de contaminación de cada lote comercial.
Parámetro (medicamentos)
Esterilización terminal
Proceso aséptico
Garantía de esterilidad
SAL ≤ 10⁻⁶ demostrado para el ciclo validado
Sin SAL equivalente; asepsia asegurada por procesos validados, APS y monitorización
Momento de la esterilización
Producto ya cerrado en su envase final
Producto, envase y cierre por separado, antes del ensamblaje
Riesgo de recontaminación
Ninguna manipulación tras el ciclo; esterilidad mantenida si el sistema envase-cierre permanece íntegro
Presente durante la exposición y las transferencias; controlado con barreras y CCS
Cómo se demuestra
Validación del ciclo, parámetros físicos, indicadores biológicos; F₀ para el calor húmedo
Cualificación y controles del proceso, monitorización, APS, formación del personal
Entorno de llenado
Al menos grado C, salvo riesgos de contaminación específicos
Grado A; entorno B (convencional y RABS), aisladores abiertos al menos C, cerrados al menos D
Métodos típicos
Vapor saturado, mezcla aire/vapor, agua sobrecalentada, radiación, gases
Filtración esterilizante y esterilización por separado de componentes y equipos
Posición regulatoria
Método de elección
Aceptable si la esterilización terminal no es viable, con justificación
Qué esperan las autoridades
Las autoridades europeas y estadounidenses coinciden en un punto para los medicamentos: la esterilización terminal es el método de elección y el proceso aséptico debe justificarse.
Farmacopea Europea (capítulo 5.1.1): siempre que sea posible, se elige un proceso en el que el producto se esterilice en su envase final.
Guía de la EMA sobre esterilización del medicamento, el principio activo, el excipiente y el envase primario (EMA/CHMP/CVMP/QWP/850374/2015, en vigor desde el 1 de octubre de 2019): define la esterilización terminal como método de elección y propone árboles de decisión distintos para productos acuosos, productos no acuosos y envases.
Anexo 1 de las GMP (EudraLex volumen 4, revisión publicada el 25 de agosto de 2022 y aplicable desde el 25 de agosto de 2023): los productos terminados deben esterilizarse en su envase final siempre que sea posible; si no lo es, debe considerarse un tratamiento térmico terminal posterior al proceso aséptico. Cada elección debe integrarse en la estrategia de control de la contaminación de la planta.
Guía de la FDA sobre proceso aséptico: la Guidance for Industry «Sterile Drug Products Produced by Aseptic Processing: Current Good Manufacturing Practice» (2004) considera el proceso aséptico la vía a seguir cuando la esterilización terminal no es viable. Prevé una zona crítica ISO 5, una zona adyacente de al menos ISO 7 y media fills con tres ejecuciones consecutivas satisfactorias para la cualificación inicial, seguidas de una recualificación semestral de cada línea. La base legal es el 21 CFR 211.113(b), que exige la validación de todos los procesos asépticos y de esterilización.
En resumen, el árbol de decisión de la EMA para productos acuosos sigue esta secuencia:
esterilización por vapor a un mínimo de 121 °C durante al menos 15 minutos, la condición de referencia de la Farmacopea;
si el producto no la tolera, un ciclo de vapor alternativo con F₀ ≥ 8 minutos y un SAL ≤ 10⁻⁶ demostrado;
si tampoco es viable, filtración a través de un filtro de retención microbiana y llenado aséptico en envases previamente esterilizados;
si el producto no es filtrable, proceso aséptico a partir de componentes previamente esterilizados, con la justificación adecuada.
Una vez elegido el proceso aséptico, la guía y el Anexo 1 piden considerar un tratamiento térmico terminal posterior al proceso aséptico, un ciclo de calor húmedo con un F₀ inferior a 8 minutos que aumenta la garantía de esterilidad. La radiación ionizante, en cambio, aparece en el árbol de decisión de los productos no acuosos y semisólidos, no en el de los productos acuosos.
Dos puntos de la guía tienen mucho peso en la práctica. La sensibilidad del envase al calor no puede justificar por sí sola el abandono de la esterilización terminal: deben estudiarse materiales alternativos y documentarse los esfuerzos realizados. Por el contrario, el proceso aséptico puede aceptarse incluso para un producto que podría esterilizarse en su envase final cuando aporta un beneficio concreto al paciente o al usuario, como los envases de colirio de gota única o los viales de plástico para medicamentos citotóxicos, más seguros de manipular.
Cómo elegir en la práctica
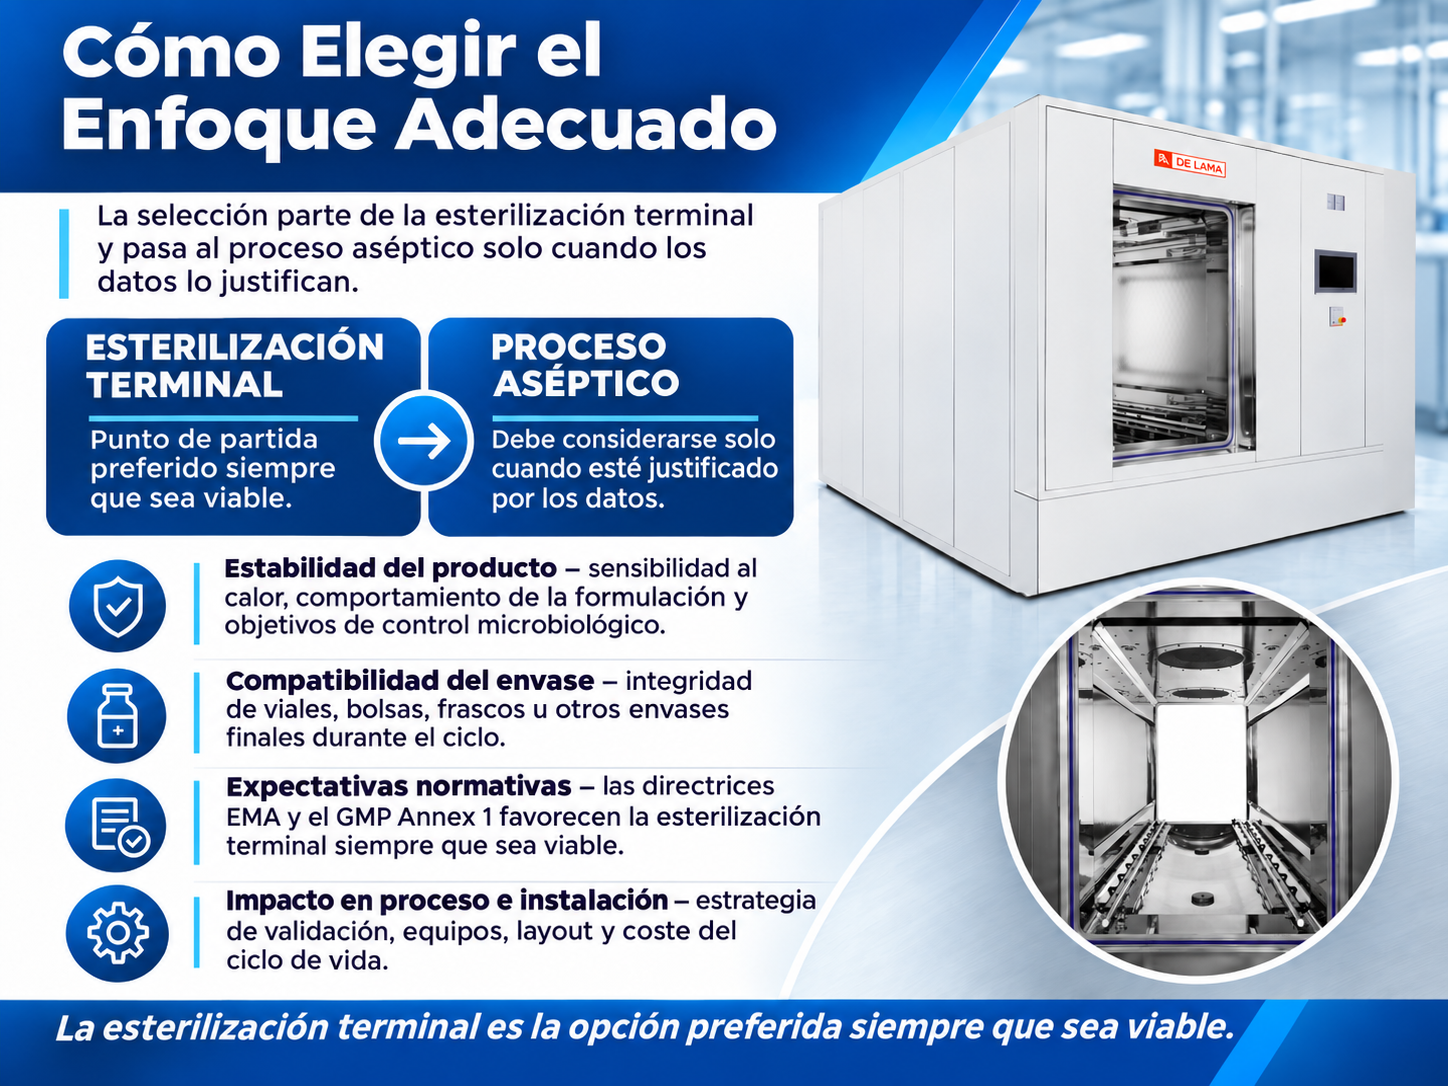
La elección parte de la esterilización terminal y solo baja por el árbol de decisión cuando los datos la hacen inviable. La estabilidad del producto, la compatibilidad del sistema envase-cierre y la posibilidad de validar el proceso son decisivas; la distribución de la planta, la capacidad de producción y los costes a lo largo del ciclo de vida completan el cuadro, pero no sustituyen la justificación científica y regulatoria.
Estabilidad del producto y compatibilidad del envase
La esterilización terminal no debe descartarse solo porque el producto no tolere el ciclo de referencia de 121 °C durante 15 minutos. Un ciclo alternativo, diseñado a partir del bioburden real, puede reducir notablemente el estrés térmico, siempre que cumpla F₀ ≥ 8 minutos, una temperatura de mantenimiento de al menos 110 °C y el SAL requerido; por debajo de 115 °C en el producto se necesitan datos adicionales. Antes de pasar al proceso aséptico conviene estudiar la degradación con distintos valores de F₀ y evaluar opciones de formulación como el pH, el sistema tampón y los excipientes estabilizantes.
El envase puede ser el factor limitante. El vidrio rígido suele tolerar bien los ciclos de vapor, mientras que algunos envases de plástico, las bolsas y determinadas jeringas precargadas pueden requerir procesos con contrapresión para evitar deformaciones, roturas o desplazamientos del émbolo. La integridad del sistema envase-cierre debe verificarse después del ciclo, conforme a la estrategia de control del producto.
Para muchos productos sanitarios de polímeros o con componentes termosensibles, la esterilización terminal a baja temperatura es la vía adecuada, siempre que sea compatible con los materiales y el envase. Aquí el vH₂O₂ con la tecnología HyPerPure® de alto vacío es una alternativa al óxido de etileno: penetra al menos 4 capas de Tyvek®, como ha documentado De Lama y presentado en congresos internacionales, y no requiere fases separadas de preacondicionamiento ni de aireación, porque la eliminación del esterilizante está integrada en el ciclo y validada según los criterios de liberación. Como con cualquier tecnología, cada carga requiere un ciclo validado. El vH₂O₂, en cambio, no esteriliza formulaciones líquidas: para las soluciones termolábiles filtrables, la vía es la filtración esterilizante seguida del proceso aséptico.
Impacto en equipos, distribución de la planta e inversión
Con la esterilización terminal de medicamentos, el llenado se realiza normalmente al menos en grado C y la esterilidad se confía a una etapa validada aplicada al producto ya envasado: la esterilización en autoclave de vapor, de mezcla aire/vapor o de agua sobrecalentada aguas abajo de la línea. La instalación necesita esterilizadores dimensionados según el lote, a menudo pasantes entre dos zonas, y servicios adecuados a la tecnología elegida. No se requieren media fills, pero el control del bioburden, la validación del ciclo y la integridad del sistema envase-cierre siguen siendo esenciales.
El proceso aséptico traslada la carga al entorno y a las personas: grado A con un entorno adecuado a la solución adoptada, sistemas HVAC más exigentes, vestimenta y cualificación del personal, monitorización ambiental y simulaciones del proceso repetidas normalmente dos veces al año para cada proceso, línea y turno. La lista de equipos también es más larga, porque cada componente que entra en la zona crítica debe esterilizarse y transferirse sin perder su condición estéril: autoclaves de vapor saturado, hornos y túneles de despirogenación y, para los materiales termosensibles, una verdadera esterilización validada a baja temperatura, que debe distinguirse de una simple biodescontaminación con H₂O₂. La integración directa entre esterilizador y aislador reduce las transferencias manuales y los riesgos que conllevan.
La elección realizada durante el desarrollo condiciona también las decisiones posteriores. Cambiar el proceso de esterilización de un medicamento ya autorizado puede requerir una variación del expediente y nuevas actividades de validación. Evaluar a fondo la esterilización terminal desde el principio, cuando es técnicamente viable, puede evitar rediseños costosos.
Preguntas frecuentes
¿Cuándo se permite el proceso aséptico en lugar de la esterilización terminal?
Cuando la esterilización terminal no es viable por motivos documentados de estabilidad del producto, tras examinar las alternativas del árbol de decisión de la EMA, o cuando el proceso aséptico aporta un beneficio documentado al paciente o al usuario. La elección debe justificarse en el expediente de autorización de comercialización; la incompatibilidad del envase, sin evaluar soluciones alternativas, no suele ser una justificación suficiente.
¿Qué nivel de garantía de esterilidad se exige en la esterilización terminal?
Para los medicamentos esterilizados en su envase final, la referencia es un SAL ≤ 10⁻⁶, es decir, una probabilidad teórica no superior a una entre un millón de que una unidad siga sin ser estéril después del ciclo validado. Un nivel comparable se aplica a los productos sanitarios etiquetados como estériles según la norma EN 556-1. No es el número de unidades contaminadas que puede encontrarse en un lote.
¿Por qué se prefiere la esterilización terminal?
Porque el producto se esteriliza en su envase cerrado, con una letalidad medible y un SAL demostrable. El proceso aséptico se basa en evitar la contaminación a lo largo de toda una cadena de operaciones, y su garantía no puede expresarse en los mismos términos cuantitativos.
¿Qué diferencia hay entre esterilización terminal y proceso aséptico?
En la esterilización terminal, el producto se esteriliza ya cerrado en su envase final, y la esterilidad se mantiene mientras el cierre permanezca íntegro. En el proceso aséptico, el producto y los componentes se esterilizan por separado y después se reúnen en un entorno controlado: la garantía de esterilidad depende del control de toda la cadena de producción y no se expresa con un SAL calculado como en un ciclo terminal.
La experiencia de De Lama
Desde hace más de 75 años, De Lama diseña y fabrica equipos para ambas vías. Para la esterilización terminal de soluciones parenterales y de infusión, en envases rígidos y deformables, ofrece esterilizadores de vapor saturado, esterilizadores de mezcla aire/vapor DLOAV y esterilizadores de agua sobrecalentada DLOS. Para el proceso aséptico suministra autoclaves y hornos de despirogenación para componentes y equipos, soluciones de integración con aislador como Magnetodoor® y esterilizadores HyPerPure® de vH₂O₂ en alto vacío para los materiales que no toleran el calor.
Cada instalación incluye un programa de cualificación y validación conforme al Anexo 1. Contacte con De Lama para definir la estrategia de esterilización más adecuada para su producto.
Necesitas más información? Permítanos ayudarlo y responder todas sus preguntas.