Sterilizzazione terminale o processo asettico: come scegliere
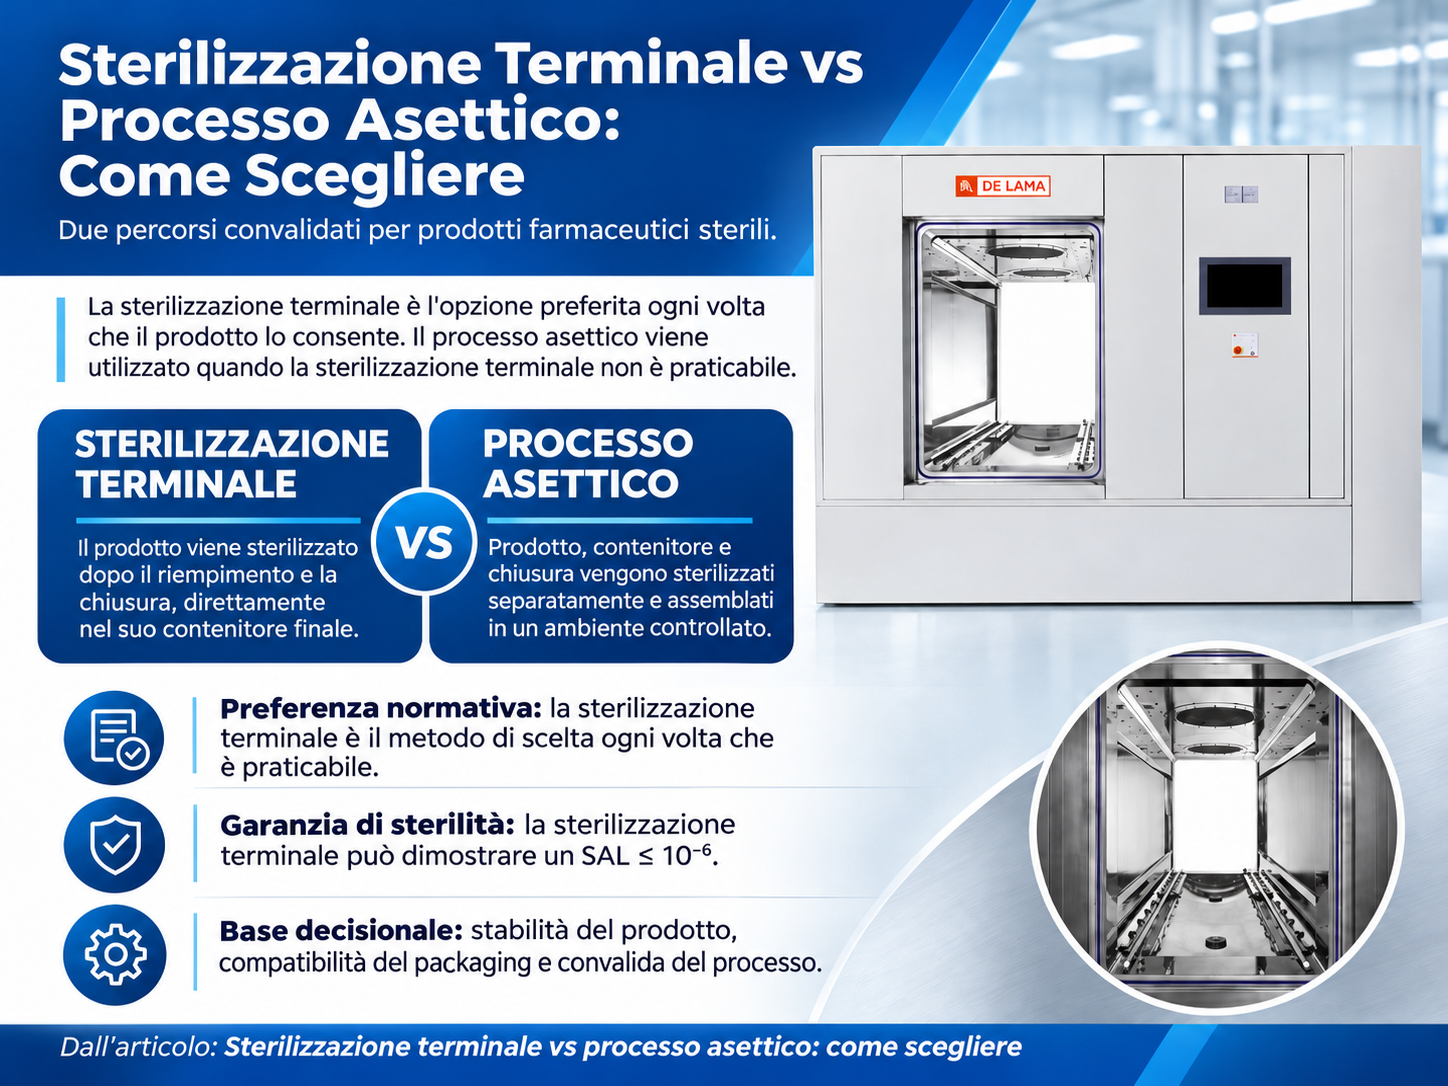
Ogni medicinale sterile, in fase di sviluppo, richiede una scelta di fondo: sterilizzare il prodotto dopo il riempimento e la chiusura nel contenitore finale, oppure ottenerlo per produzione asettica, riunendo in ambiente controllato prodotto e componenti sterilizzati in precedenza. Nel primo caso si parla di sterilizzazione terminale, nel secondo di processo asettico. La differenza non è solo tecnica: cambia il livello di garanzia di sterilità dimostrabile, il modo in cui si convalida il processo, il layout dello stabilimento e l’entità dell’investimento.
Le autorità regolatorie hanno una preferenza chiara. La Farmacopea Europea, la linea guida EMA sulla sterilizzazione e l’Annex 1 delle GMP europee indicano la sterilizzazione terminale come prima scelta ogni volta che il prodotto lo consente. Molti medicinali, in particolare le formulazioni sensibili al calore, richiedono però la produzione asettica. In questo articolo vediamo che cosa distingue i due approcci, perché il SAL di 10⁻⁶ della sterilizzazione terminale non è confrontabile con il valore di 10⁻³ citato in alcuni riferimenti storici ai media fill e quali criteri usare per scegliere.
Che cos’è la sterilizzazione terminale
La sterilizzazione terminale è il processo con cui il prodotto viene sterilizzato dopo il riempimento e la chiusura, direttamente nel contenitore finale (fiala, flacone, sacca, siringa preriempita) o, nel caso dei dispositivi medici, all’interno del suo sistema di barriera sterile. Dopo il trattamento il prodotto non è più esposto a manipolazioni asettiche: il mantenimento della sterilità dipende dall’integrità del sistema contenitore-chiusura, o della barriera sterile, durante conservazione, movimentazione e trasporto.
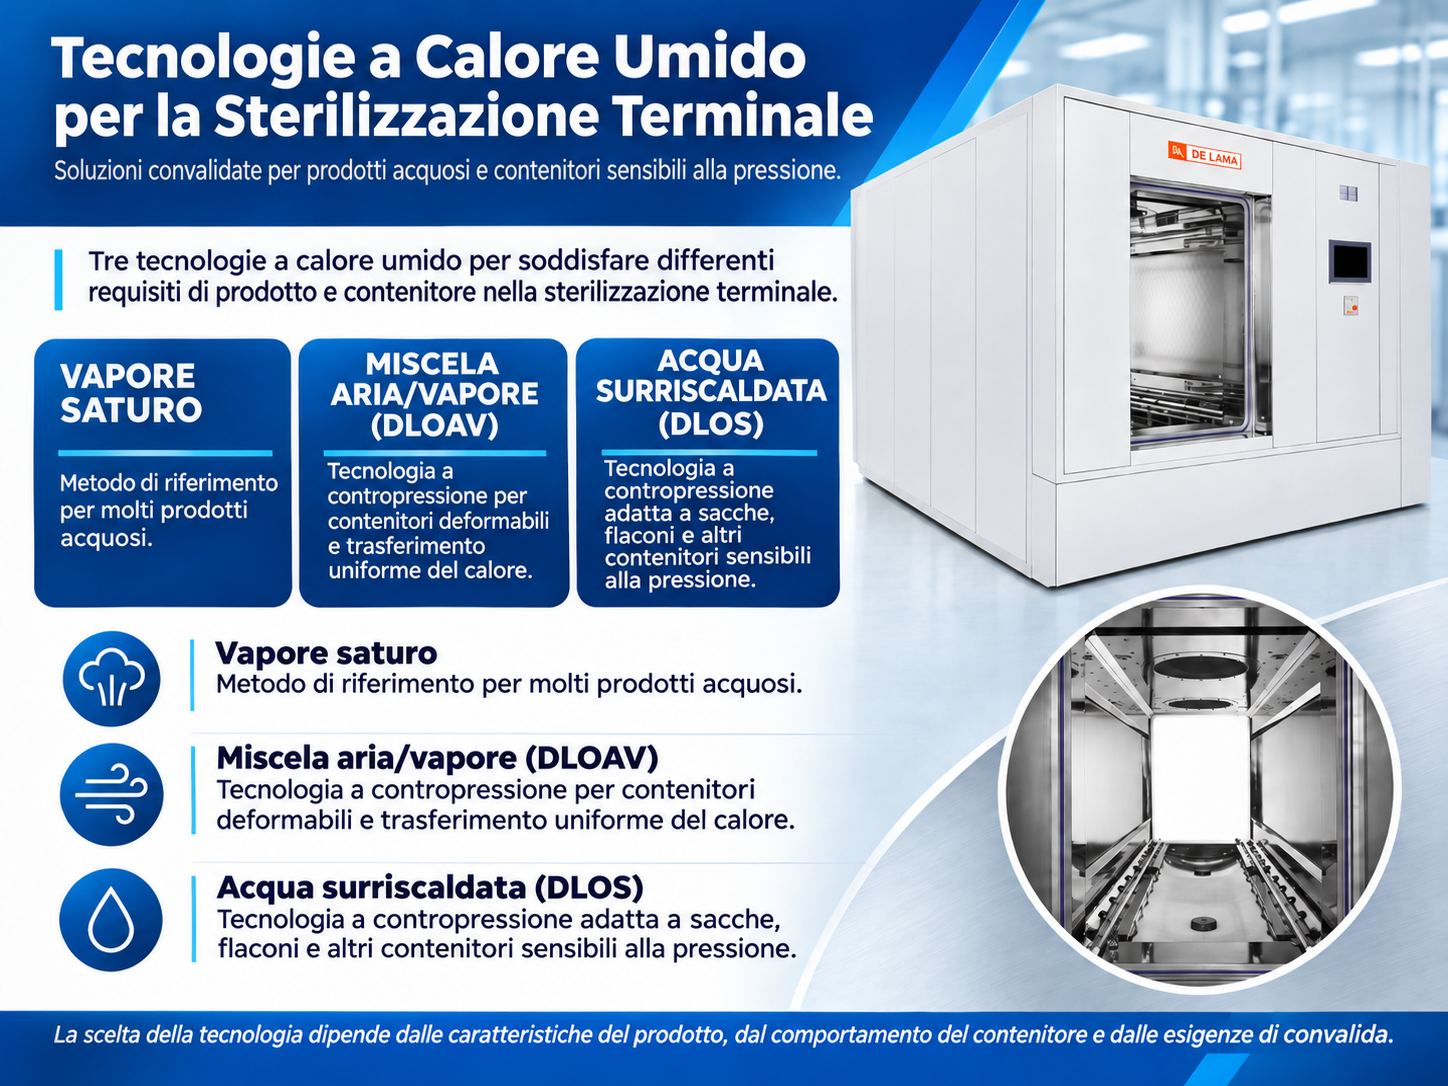
Per i prodotti acquosi il metodo di riferimento è la sterilizzazione a vapore. La Farmacopea Europea indica come condizione standard almeno 121 °C per almeno 15 minuti. La linea guida EMA accetta anche cicli alternativi, purché garantiscano una letalità F₀ di almeno 8 minuti, una temperatura di mantenimento non inferiore a 110 °C e un SAL ≤ 10⁻⁶ dimostrato; una temperatura del prodotto inferiore a 115 °C durante il mantenimento è considerata un caso eccezionale, da giustificare con dati aggiuntivi. Il calcolo e la verifica del valore F₀, specifico dei processi a calore umido, sono parte integrante della convalida delle autoclavi.
Quando il contenitore è deformabile o sviluppa una forte sovrapressione interna, come alcune sacche e flaconi in PP o PE, la sterilizzazione a vapore saturo classica può lasciare il posto a processi in contropressione: la miscela aria/vapore e l’acqua surriscaldata, che bilanciano la pressione interna dei contenitori durante riscaldamento e raffreddamento e ne preservano l’integrità.
Per prodotti e dispositivi che non tollerano il calore esistono altre tecniche di sterilizzazione terminale: le radiazioni ionizzanti (raggi gamma ed e-beam, con una dose di riferimento di 25 kGy o dosi diverse se giustificate e convalidate) e l’ossido di etilene. Per i dispositivi medici compatibili e confezionati in modo adeguato è disponibile anche il perossido di idrogeno vaporizzato (vH₂O₂), che la FDA ha riconosciuto come metodo Established Category A dall’8 gennaio 2024: un riconoscimento del metodo, che non sostituisce la convalida del singolo impianto e del singolo ciclo. Per una panoramica completa dei metodi rimandiamo all’articolo sui processi di sterilizzazione. I criteri EMA e GMP discussi più avanti riguardano i medicinali; per i dispositivi medici valgono norme e requisiti specifici.
Che cos’è il processo asettico
Nel processo asettico prodotto, contenitore e chiusura vengono resi sterili separatamente, ciascuno con il metodo più adatto, e poi riuniti in un ambiente progettato per prevenire la contaminazione. Quando la formulazione è filtrabile, la soluzione viene sterilizzata per filtrazione su membrana sterilizzante, comunemente da 0,22 µm. I flaconi in vetro sono di norma depirogenati e sterilizzati a calore secco, tappi e parti macchina sono trattati in autoclave a vapore saturo, mentre per i componenti termosensibili si ricorre a tecnologie di sterilizzazione a bassa temperatura compatibili con i materiali.
Riempimento e chiusura avvengono in grado A. Il background è di grado B nelle camere bianche tradizionali e per i RABS; per gli isolatori l’Annex 1 indica in generale almeno il grado C per quelli aperti e almeno il grado D per quelli chiusi, in base alla valutazione del rischio e alla Contamination Control Strategy (CCS). RABS e isolatori riducono l’intervento umano e proteggono la zona critica, ma non sostituiscono il grado A nel punto in cui il prodotto è esposto.
La garanzia di sterilità del prodotto finale dipende quindi da molti fattori insieme: l’efficacia di ogni sterilizzazione dei componenti, l’integrità dei filtri, la progettazione e qualifica degli impianti, la qualità dell’aria, il comportamento degli operatori, il trasferimento dei materiali verso la zona critica. Ogni intervento manuale e ogni trasferimento è un potenziale punto di contaminazione. Il processo asettico si convalida perciò attraverso progettazione, controlli di processo, formazione e monitoraggio ambientale, verificati con le simulazioni di processo asettico (APS o media fill): l’Annex 1 precisa che il media fill non va considerato da solo il mezzo principale di convalida.
Nonostante questi vincoli, il processo asettico resta indispensabile per molte classi di prodotto: biotecnologici, anticorpi monoclonali, vaccini, emulsioni e formulazioni complesse che il calore degraderebbe in modo irreversibile.
Sterility Assurance Level: perché 10⁻⁶ non equivale a 10⁻³
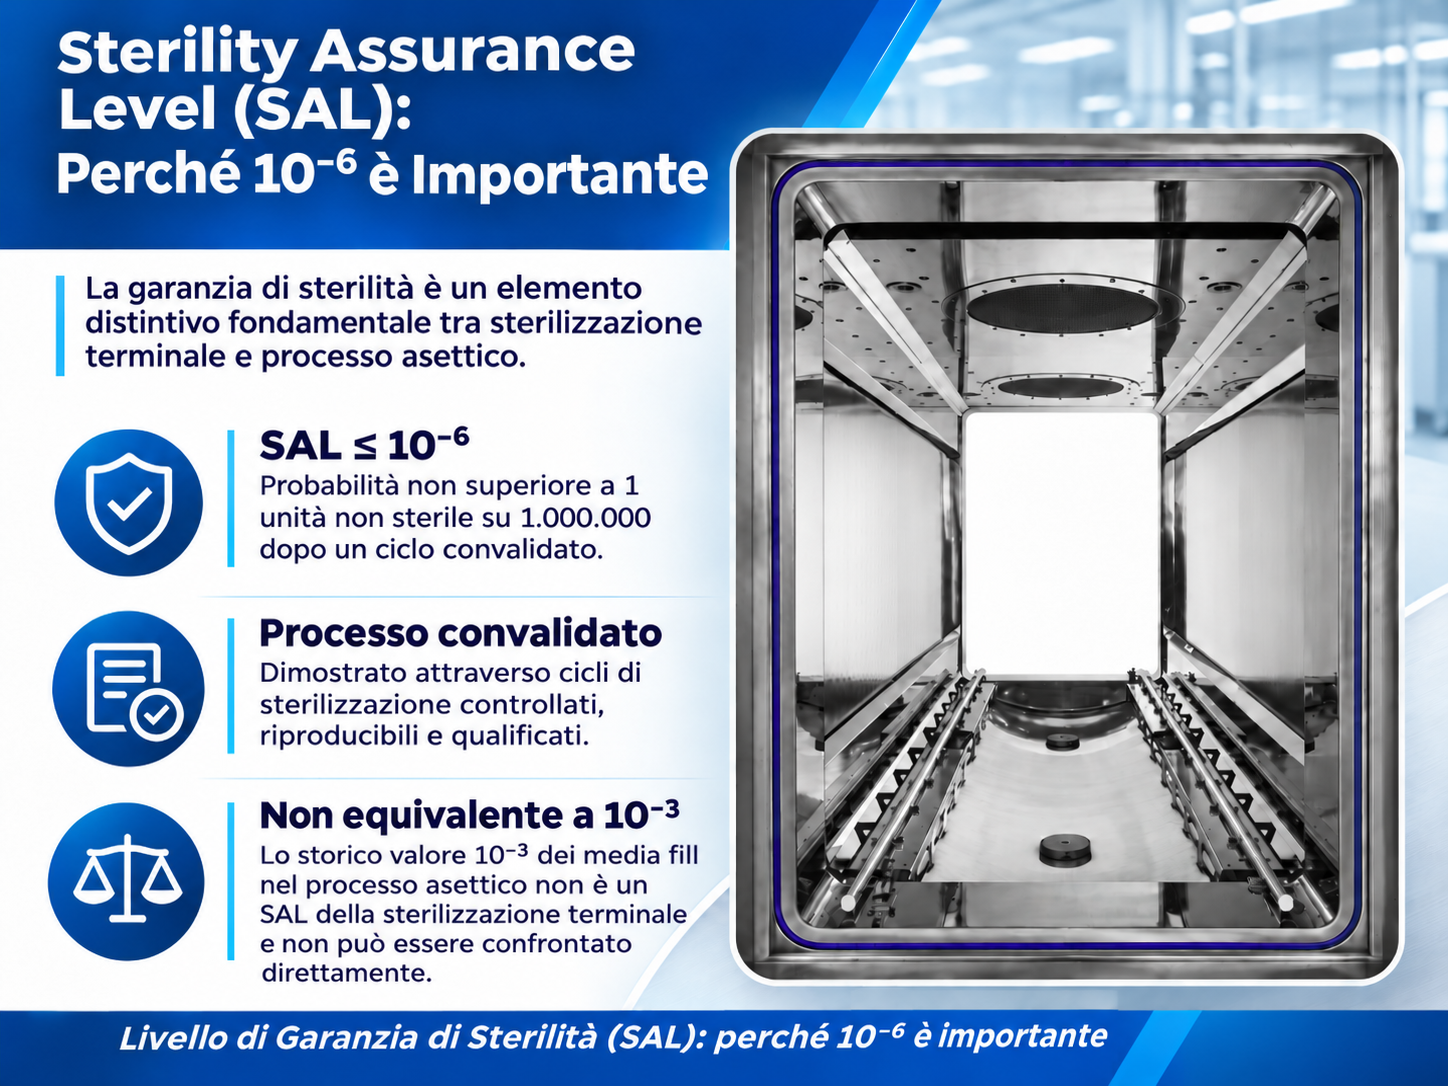
Lo Sterility Assurance Level (SAL), o livello di garanzia di sterilità, è la probabilità teorica che una singola unità rimanga non sterile dopo un processo di sterilizzazione convalidato. Un SAL di 10⁻⁶ indica una probabilità stimata non superiore a una su un milione: non significa che sia ammessa o attesa un’unità contaminata ogni milione di prodotti. È il riferimento per i medicinali sterilizzati terminalmente e, secondo le norme applicabili, per i dispositivi medici etichettati come sterili.
Il SAL si può stimare perché l’inattivazione microbica in un processo di sterilizzazione segue una cinetica nota: conoscendo la carica microbica iniziale (bioburden), la resistenza dei microrganismi (valore D) e la letalità del ciclo, si dimostra quante riduzioni logaritmiche il processo garantisce. Le evidenze di convalida, come parametri fisici e indicatori biologici, dipendono dalla tecnologia: il valore F₀, per esempio, vale per il calore umido e non per radiazioni o gas.
Nel processo asettico questa logica non si applica. La contaminazione, quando avviene, non dipende da una cinetica di inattivazione ma da eventi casuali: un intervento dell’operatore, una perdita di integrità, un errore durante un trasferimento. Il valore di 10⁻³ che si incontra spesso nasce dai criteri storici di accettazione dei media fill, che tolleravano un tasso di contaminazione non superiore allo 0,1%. Non è un SAL del prodotto commerciale e non si può confrontare numericamente con il 10⁻⁶ di un processo terminale: i due valori misurano cose diverse.
L’Annex 1 del 2022 ha reso i criteri più severi: l’obiettivo delle simulazioni di processo asettico è zero crescita e un’unità contaminata comporta il fallimento della simulazione e un’indagine. Questo, però, non equivale a dimostrare un SAL di 10⁻⁶: il media fill verifica in condizioni simulate, insieme agli altri elementi del sistema di controllo, la capacità del processo di prevenire contaminazioni, ma non misura la probabilità di contaminazione di ogni lotto commerciale.
Parametro (medicinali)
Sterilizzazione terminale
Processo asettico
Garanzia di sterilità
SAL ≤ 10⁻⁶ dimostrato per il ciclo convalidato
Nessun SAL equivalente; asepsi garantita da processi convalidati, APS e monitoraggio
Quando si sterilizza
Prodotto già chiuso nel contenitore finale
Prodotto, contenitore e chiusura separatamente, prima dell’assemblaggio
Rischio di ricontaminazione
Nessuna manipolazione dopo il ciclo; sterilità mantenuta se contenitore-chiusura integro
Presente durante esposizione e trasferimenti; controllato con barriere e CCS
Come si dimostra
Convalida del ciclo, parametri fisici, indicatori biologici; F₀ per il calore umido
Qualifica e controlli di processo, monitoraggio, APS, formazione del personale
Ambiente di riempimento
Almeno grado C, salvo rischi specifici di contaminazione
Grado A; background B (tradizionale e RABS), isolatori aperti almeno C, chiusi almeno D
Metodi tipici
Vapore saturo, miscela aria/vapore, acqua surriscaldata, radiazioni, gas
Filtrazione sterilizzante e sterilizzazione separata di componenti e attrezzature
Posizione regolatoria
Metodo di scelta
Ammesso se la sterilizzazione terminale non è praticabile, con giustificazione
Che cosa chiedono le autorità
Il quadro normativo europeo per i medicinali è coerente su un punto: la sterilizzazione terminale è il metodo di scelta, il processo asettico va giustificato.
‣ Farmacopea Europea (capitolo 5.1.1): ogni volta che è possibile, si sceglie un processo in cui il prodotto è sterilizzato nel contenitore finale.
‣ Linea guida EMA sulla sterilizzazione del medicinale, della sostanza attiva, degli eccipienti e del contenitore primario (EMA/CHMP/CVMP/QWP/850374/2015, in vigore dal 1° ottobre 2019): definisce la sterilizzazione terminale come metodo di scelta e propone alberi decisionali (decision tree) distinti per prodotti acquosi, prodotti non acquosi e contenitori.
‣ Annex 1 GMP (EudraLex volume 4, revisione pubblicata il 25 agosto 2022 e applicabile dal 25 agosto 2023): il prodotto finito va sterilizzato terminalmente ove possibile; quando non lo è, va considerato un trattamento termico terminale post-asettico. Ogni scelta si inserisce nella Contamination Control Strategy (CCS) dello stabilimento.
‣ FDA: la guida del 2004 sui prodotti sterili ottenuti per processo asettico (Sterile Drug Products Produced by Aseptic Processing) considera il processo asettico l’opzione da adottare quando la sterilizzazione terminale non è praticabile.
Il decision tree EMA per i prodotti acquosi segue, in sintesi, questa sequenza:
1. sterilizzazione a vapore ad almeno 121 °C per almeno 15 minuti, la condizione di riferimento della Farmacopea;
2. se il prodotto non la tollera, ciclo a vapore alternativo con F₀ ≥ 8 minuti e SAL ≤ 10⁻⁶ dimostrato;
3. se nemmeno questo è praticabile, filtrazione attraverso un filtro a ritenzione microbica e riempimento asettico in contenitori sterilizzati in precedenza;
4. se il prodotto non è filtrabile, processo asettico a partire da componenti sterilizzati in precedenza, con adeguata giustificazione.
Quando si arriva al processo asettico, la linea guida e l’Annex 1 chiedono di valutare anche un trattamento termico terminale post-asettico, cioè un ciclo a calore umido con F₀ inferiore a 8 minuti che aumenta la garanzia di sterilità. Le radiazioni ionizzanti compaiono invece nell’albero decisionale per i prodotti non acquosi e semisolidi, non in quello per i prodotti acquosi.
Due precisazioni della linea guida pesano molto nella pratica. La termosensibilità del contenitore non può essere da sola il motivo per rinunciare alla sterilizzazione terminale: vanno valutati materiali alternativi e documentati gli sforzi fatti. Al contrario, il processo asettico può essere accettato anche per un prodotto sterilizzabile terminalmente se porta un beneficio concreto al paziente o all’utilizzatore, come i contenitori per colliri a goccia singola o i flaconi in plastica per i farmaci citotossici, più sicuri da maneggiare.
Come scegliere in pratica
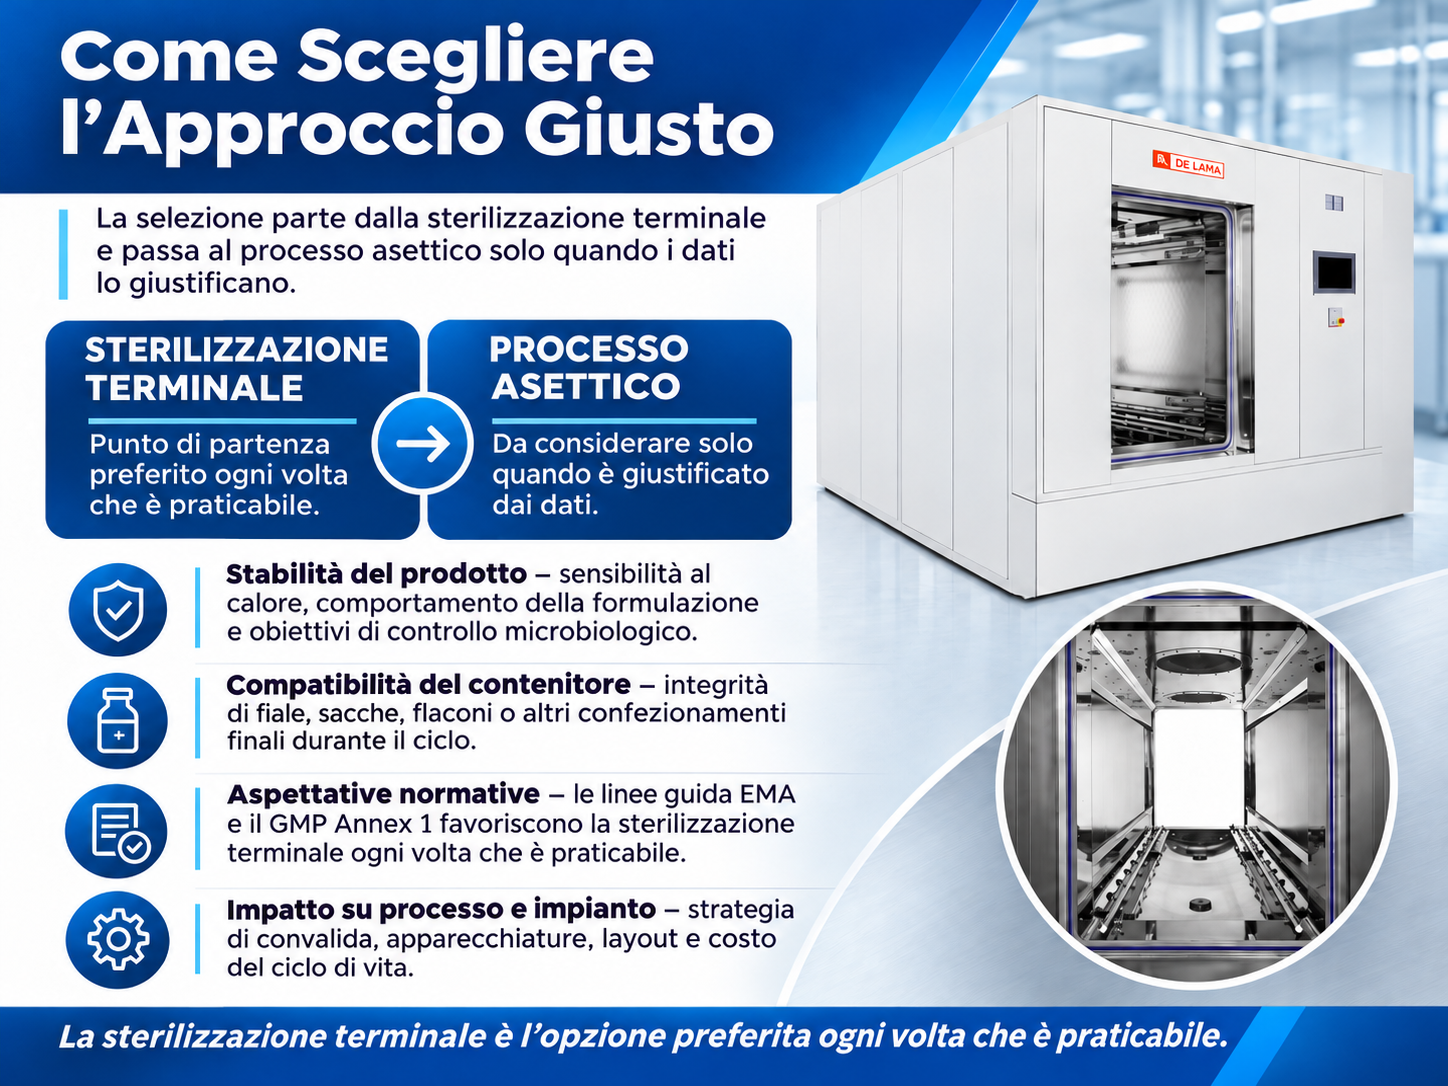
La scelta si costruisce partendo dalla sterilizzazione terminale e scendendo lungo l’albero decisionale solo quando i dati la rendono impraticabile. Contano la stabilità del prodotto, la compatibilità del sistema contenitore-chiusura e la possibilità di convalidare il processo; layout, capacità produttiva e costi lungo il ciclo di vita completano il quadro, ma non sostituiscono la giustificazione scientifica e regolatoria.
Stabilità del prodotto e compatibilità del contenitore
La sterilizzazione terminale non va esclusa solo perché il prodotto non tollera il ciclo di riferimento a 121 °C per 15 minuti. Un ciclo alternativo, progettato sul bioburden reale, può ridurre in modo significativo lo stress termico, purché rispetti F₀ ≥ 8 minuti, una temperatura di mantenimento di almeno 110 °C e il SAL richiesto; sotto i 115 °C di prodotto servono dati aggiuntivi. Prima di passare al processo asettico conviene quindi studiare la degradazione a diversi valori di F₀ e valutare interventi di formulazione, come pH, sistema tampone ed eccipienti stabilizzanti.
Il contenitore può essere il fattore limitante. Il vetro rigido tollera in genere bene i cicli a vapore, mentre alcuni contenitori in plastica, le sacche e determinate siringhe preriempite possono richiedere processi in contropressione per evitare deformazioni, rotture o spostamenti del pistone. Dopo il ciclo va verificata l’integrità del sistema contenitore-chiusura secondo la strategia di controllo del prodotto.
Per molti dispositivi medici in polimeri o con componenti termosensibili la strada è la sterilizzazione terminale a bassa temperatura, quando compatibile con materiali e confezionamento. Qui il vH₂O₂ con tecnologia HyPerPure® sotto vuoto spinto è un’alternativa all’ossido di etilene: penetra almeno 4 strati di Tyvek®, come documentato da De Lama e presentato in congressi internazionali, e non richiede fasi separate di pre-condizionamento e aerazione, perché la rimozione dello sterilizzante è integrata nel ciclo e convalidata secondo i criteri di rilascio. Come per ogni tecnologia, l’applicazione al singolo carico richiede un ciclo convalidato. Il vH₂O₂ non sterilizza invece le formulazioni liquide: per le soluzioni termolabili, quando filtrabili, la strada è la filtrazione sterilizzante seguita dal processo asettico.
Impatto su impianti, layout e investimento
Con la sterilizzazione terminale dei medicinali il riempimento avviene normalmente in almeno grado C e la sterilità è affidata a una fase convalidata applicata al prodotto già confezionato: la sterilizzazione con autoclave a vapore, a miscela aria/vapore o ad acqua surriscaldata a valle della linea. L’impianto richiede sterilizzatori dimensionati sui lotti, spesso passanti tra due aree, e utilities adeguate alla tecnologia scelta. Non sono necessari media fill, ma restano fondamentali il controllo del bioburden, la convalida del ciclo e l’integrità del sistema contenitore-chiusura.
Il processo asettico sposta il peso sull’ambiente e sulle persone: grado A con background adeguato alla soluzione adottata, sistemi HVAC più impegnativi, vestizione e qualifica del personale, monitoraggio ambientale e simulazioni di processo ripetute normalmente due volte l’anno per ciascun processo, linea e turno. Ogni componente che entra nella zona critica va sterilizzato e trasferito senza perdere lo stato sterile, con autoclavi a vapore saturo, forni e tunnel di depirogenazione e, per i materiali termosensibili, una vera sterilizzazione a bassa temperatura convalidata, da tenere distinta dalla semplice biodecontaminazione con H₂O₂. L’integrazione diretta tra sterilizzatore e isolatore riduce i trasferimenti manuali e i rischi che comportano.
La scelta fatta in sviluppo pesa anche sulle decisioni successive. Cambiare il processo di sterilizzazione di un medicinale già autorizzato può richiedere una variazione del dossier e nuove attività di convalida. Valutare a fondo la sterilizzazione terminale fin dall’inizio, quando è tecnicamente praticabile, può evitare riprogettazioni onerose.
Domande frequenti
Quando è consentito usare il processo asettico?
Quando la sterilizzazione terminale non è praticabile per motivi documentati di stabilità del prodotto, dopo aver esaminato le alternative previste dalla linea guida EMA, oppure quando il processo asettico offre un beneficio documentato al paziente o all’utilizzatore. La scelta va motivata nel dossier di registrazione; l’incompatibilità del contenitore, senza aver valutato soluzioni alternative, non è di norma una giustificazione sufficiente.
Qual è il SAL richiesto per la sterilizzazione terminale?
Per i medicinali sterilizzati terminalmente il riferimento è un SAL ≤ 10⁻⁶, cioè una probabilità teorica non superiore a una su un milione che una singola unità rimanga non sterile dopo il ciclo convalidato. Un livello analogo è previsto per i dispositivi medici etichettati come sterili, secondo la norma EN 556-1. Non è il numero di unità contaminate che si accetta di trovare in un lotto.
Qual è la differenza tra sterilizzazione terminale e processo asettico?
Nella sterilizzazione terminale il prodotto viene sterilizzato già chiuso nel contenitore finale e la sterilità si mantiene finché la chiusura resta integra. Nel processo asettico prodotto e componenti sono sterilizzati separatamente e poi riuniti in ambiente controllato: la garanzia di sterilità dipende dal controllo dell’intera catena produttiva e non si esprime con un SAL calcolato come per un ciclo terminale.
L’esperienza De Lama
Da oltre 75 anni De Lama progetta e costruisce impianti per entrambi i percorsi. Per la sterilizzazione terminale di soluzioni parenterali e infusionali, in contenitori rigidi e deformabili, offre sterilizzatori a vapore saturo, a miscela aria/vapore DLOAV e ad acqua surriscaldata DLOS. Per il processo asettico fornisce autoclavi e forni di depirogenazione per componenti e attrezzature, soluzioni di integrazione con l’isolatore come Magnetodoor® e sterilizzatori HyPerPure® a vH₂O₂ sotto vuoto spinto per i materiali che non tollerano il calore. Ogni impianto è accompagnato da un percorso di qualifica e convalida coerente con l’Annex 1. Contatta De Lama per valutare insieme la strategia di sterilizzazione più adatta al tuo prodotto.
Hai bisogno di maggiori informazioni? Lasciati aiutare, risponderemo a tutte le tue domande.